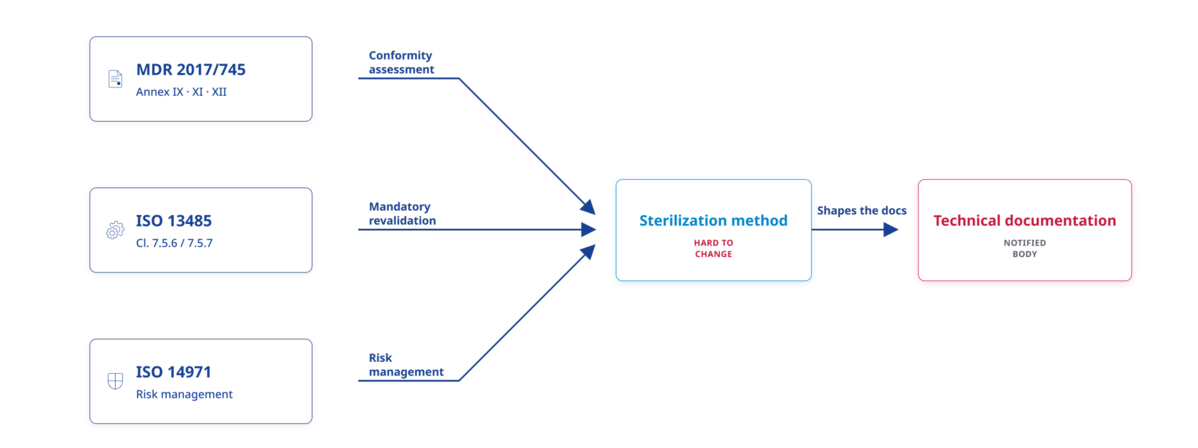
图示MDR、ISO 13485和ISO 14971在灭菌方法选择上的共识,该共识决定了公告机构审核的技术文件。
Loading...
为医疗器械选择灭菌方法绝不仅仅是一个技术决定,它还会影响您的验证工作量、包装设计、供应链以及公告机构如何解读您的技术文档。如果选择不当或论证不足,它就会成为审计中最常见的发现之一。欧盟医疗器械法规 2017/745 。
本指南将介绍市场上绝大多数医疗器械所采用的三种灭菌方法:环氧乙烷灭菌、辐射灭菌和湿热灭菌。指南还将介绍每种方法的相关标准要求、验证方法以及如何选择合适的灭菌方法。
为什么灭菌方法的选择是一个监管决定,而不仅仅是一个技术决定
根据欧盟医疗器械法规 (MDR) EU 2017/745,灭菌验证和常规控制是附件二所审查的技术文件的一部分,并且对于无菌器械而言,它们与附件九或附件十一所列的合格评定途径直接相关。ISO 13485(条款 7.5.6)要求制造商验证并保存相关流程(包括灭菌流程)的记录,这些流程的结果无法仅通过后续监测完全验证;条款 7.5.7 增加了对灭菌流程和无菌屏障系统验证的特定要求,包括当流程或产品发生变更时必须进行强制性重新验证。此外,根据 ISO 14971,灭菌并非一项独立的技术操作,它需要整合到器械的整体风险管理文件中,因为所选方法会影响材料的生物相容性、包装完整性和标签声明。
实际上,这意味着制造商在研发初期选择的灭菌方法(有时主要基于成本或合同灭菌设备的可用性)最终会影响公告机构后续审查的大部分技术文件。在设计定型后重新考虑这一选择成本高昂;而提前了解相关要求则不然。
环氧乙烷(EO)灭菌:ISO 11135
环氧乙烷 (EO) 灭菌仍然是医疗器械最广泛使用的方法之一,尤其适用于不能承受热、湿气或辐射的产品——复杂的电子元件、某些聚合物和多材料组件。
ISO 11135 规定了环氧乙烷灭菌工艺的开发、验证和日常控制的要求。常用的验证方法有两种:
•过度反应:该工艺经过验证,可提供远超产品实际生物负荷要求的显著安全裕度,而无需对每个产品系列进行精确的生物负荷表征。
•生物负荷/生物指标组合方法验证基于产品的实际、特征化的生物负荷以及生物指示剂挑战数据,从而实现更定制化(通常更短)的周期——代价是需要更严格、持续的生物负荷监测。
无论采用哪种方法,验证都必须证明气体浓度、湿度、温度和暴露时间在整个负载范围内持续达到所需的无菌保证水平 (SAL),而不仅仅是在单一的“典型”配置下。
环氧乙烷 (EO) 灭菌与其他灭菌方法相比,有一项特殊要求:残留气体控制。由于环氧乙烷及其副产物氯丙烷 (ECH) 具有毒理学意义,制造商必须证明残留物在产品上市前均在允许的限值范围内。这由 ISO 10993-7 标准规定,该标准于 2026 年 4 月发布了第三版,将标准从纯粹基于限值的方法转变为基于暴露和风险的评估。我们在相关文章中详细介绍了这一变化。 ISO 10993-7:2026 和环氧乙烷灭菌残留物。
辐射灭菌:ISO 11137
对于能够承受电离辐射但不能承受蒸汽的高温高湿的设备,或者对于环氧乙烷 (EO) 循环时间较长而不切实际的高通量制造,通常会选择辐射灭菌(伽马射线、电子束或 X 射线)。
ISO 11137 分为三个部分发布:
•第一部分(2025 年现行版本)规定了灭菌过程的开发、验证和常规控制的要求。
•第二部分提供了确定灭菌剂量的方法,包括广泛使用的 VDmax 方法,该方法允许制造商根据产品生物负荷类别来确定标准剂量,而不是对每种产品进行完整的剂量设定实验。
•第三部分本指南就剂量学方面的开发、验证和日常控制(剂量计校准、剂量分布图、测量不确定度)提供了指导。剂量审核本身——定期确认最初验证的剂量在生产条件变化的情况下仍然适用——是第 1 部分和第 2 部分中阐述的一项日常控制要求。
剂量审核是审核的重点领域,因为它依赖于对产品生物负荷的准确、最新的了解,而随着生产工艺、供应商或原材料的变化,生物负荷可能会发生漂移,但没有人将其标记为“与灭菌相关的”变化。
湿热/蒸汽灭菌:ISO 17665
蒸汽灭菌——即使用温度通常在 121°C 至 134°C 之间的加压饱和蒸汽——仍然是可重复使用手术器械以及任何耐热耐湿器械的首选灭菌方法。它相对简单快捷,并且避免了环氧乙烷和辐射灭菌带来的残留物和剂量验证方面的负担。
ISO 17665(2024 年现行版本)的验证重点在于物理特性验证——证明高压灭菌器负载在整个循环过程中,无论处于何种位置,都能达到并保持所需的温度——并结合生物指示剂挑战试验,通常使用嗜热脂肪芽孢杆菌孢子。与其他方法一样,日常控制与初始验证同等重要:每个生产周期都需要监测和记录参数,而不是定期抽查。
比较三种方法
| 环氧乙烷(ISO 11135) | 辐射(ISO 11137) | 蒸汽(ISO 17665) | |
|---|---|---|---|
| 最适合 | 热/湿敏感器件、复杂组件 | 高通量生产、耐辐射材料 | 可重复使用的仪器,耐热/耐湿设备 |
| 周期 | 数小时至数天(包括曝气) | 几分钟到几小时 | 几分钟到几小时 |
| 关键验证重点 | 气体/湿度/温度分布,残差 | 剂量设定(VDmax)和剂量审核 | 物理素质、生物指标 |
| 标准特定负担 | 残留 EO/ECH 测试 (ISO 10993-7) | 持续进行生物负荷监测以进行剂量审核 | 相对较低——无需管理残差。 |
| 常见审计发现 | 残差论证不完整;缺少重新验证触发条件 | 剂量审核未能反映当前的生物负荷 | 生物指示物放置缺失或不具代表性 |
包装:一个很容易被忽视的环节
经过验证的灭菌流程只有在医疗器械到达患者手中时仍保持无菌状态时才能真正保护患者。这取决于无菌屏障系统,即在器械使用前维持无菌状态的包装,而包装的无菌状态由 ISO 11607 标准规范,该标准涵盖材料和系统性能要求,以及成型、密封和组装流程的验证。更换灭菌方法、灭菌服务提供商,甚至包装材料供应商,都可能独立地引发重新评估包装验证的需求。由于灭菌和包装分别由内部不同的团队负责,这种关联常常被忽略。
用于灭菌的医疗器械包装
如需进行包装验证方面的实践培训,请参加我们的研讨会!
方法可用性无法保证——需构建弹性机制
选择灭菌方法并非纯粹的技术问题,它也关乎供应链。近年来,灭菌能力、环境法规以及合同灭菌设备的可用性都发生了显著变化,至少在本文所述的三种方法中,至少有一种受到了影响。依赖单一方法、场地或供应商的制造商,比拥有成熟替代方案的制造商更容易受到业务中断的影响。
如何深入探索
这些标准中的每一个都足够深入,值得单独进行培训。我们的培训医疗器械灭菌:法规和最佳实践由DQS Medizinprodukte GmbH的技术文件审核员兼质量管理体系审核员Barbara Peter主讲,本次课程涵盖所有三种方法,以及它们如何与MDR附件II的文件要求相对应,并介绍我们作为公告机构最常遇到的审核结果。课程将于2027年1月18日、5月4日和10月7日在线举行。
常见问题解答
什么是无菌保证水平(SAL),为什么它对方法选择很重要?
SAL(安全空气量)是指经灭菌处理后,单个活微生物在器械上存活的统计概率,大多数医疗器械的SAL通常要求为10⁻⁶。本文介绍的三种方法均可达到此SAL值,但不同方法所需的验证证据差异显著,因此“方法X更容易验证”的说法仅在特定器械和生产环境下成立。
我如何知道哪种消毒方法适合我的设备?
该决定取决于器械材料、几何形状、包装结构、预期用途(一次性使用或可重复使用)、生产规模以及灭菌服务提供商的可用性。很少有唯一的“正确”答案——目标是找到一种技术上与器械兼容,且能够进行可靠、可重复验证和记录的方法。
DQS培训是否涵盖ISO 10993-7:2026标准下的EO残留要求?
是的,我们的培训医疗器械灭菌:法规和最佳实践涵盖了灭菌残留物的现行监管要求,包括 ISO 10993-7 第三版引入的转变。
灭菌流程需要多久重新验证一次?
没有固定的通用间隔——重新验证是由已定义的变更(设备、材料、包装、负载配置、灭菌提供商或场所,或生物负荷概况)触发,而不是仅仅由日历触发,尽管定期审查(以及,对于辐射,定期剂量审核)是常规控制的一部分。
公告机构是否会对灭菌过程进行专门评估,而将其与其他技术文件分开评估?
根据医疗器械法规附件二,灭菌验证和常规监测是技术文件审查的一部分,与整体风险管理文件和包装验证并行审查,而非替代后者。审查人员会重点关注已验证流程、相关文件以及验证后发生的任何变更之间的可追溯性。
关于本文
本文由 DQS Medizinprodukte GmbH 的审核员兼技术文件审核员 Klaus Lindenberg 审阅和验证,他在医疗器械灭菌方面拥有专业知识。